L’amylose cardiaque reste l’une de ces maladies rares du cœur qui avancent souvent à bas bruit. Longtemps confondue avec d’autres formes de cardiopathie, elle se manifeste par un dépôt amyloïde dans le muscle cardiaque, jusqu’à rendre le cœur plus rigide, moins efficace, puis vulnérable à l’insuffisance cardiaque. Le sujet mérite d’être mieux connu, car un diagnostic plus précoce change réellement la suite du parcours de soins.
Cette affection ne se résume pas à une seule histoire médicale. Selon qu’elle soit liée à la transthyrétine sauvage, héréditaire ou à une forme AL associée à une maladie du sang, les mécanismes, les symptômes et le traitement ne sont pas les mêmes. C’est aussi ce qui la rend trompeuse : un essoufflement, une fatigue tenace, des chevilles gonflées ou des troubles du rythme peuvent sembler banals au départ, alors qu’ils racontent parfois une maladie bien plus spécifique.
Amylose cardiaque, une maladie rare du cœur à reconnaître plus tôt
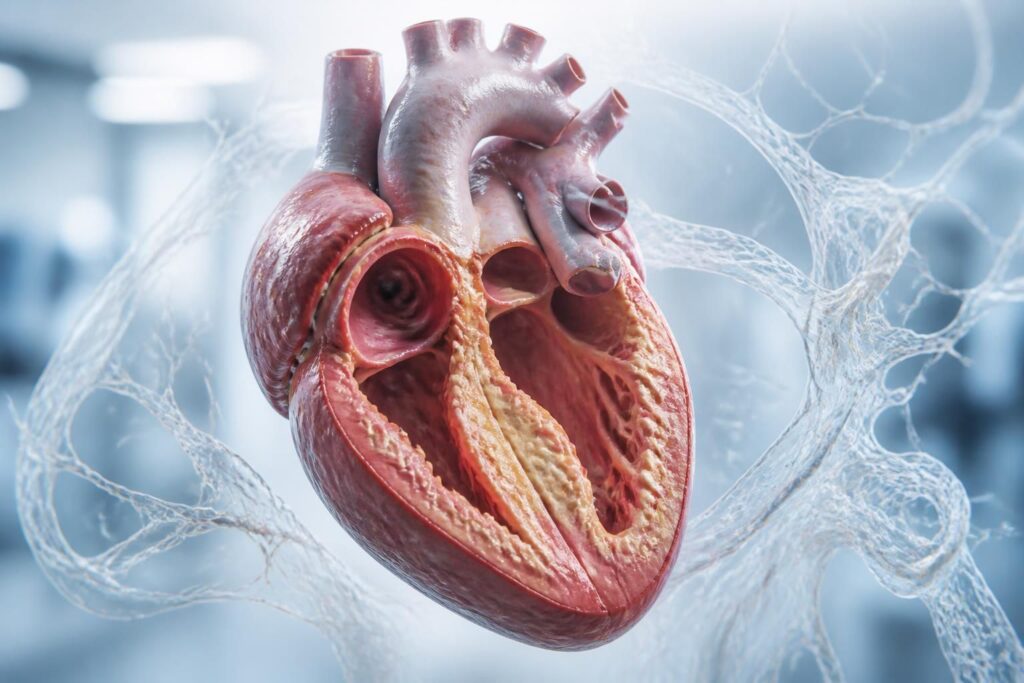
En cardiologie, l’amylose cardiaque n’est plus un mystère total, mais elle reste trop souvent découverte tardivement. Le principe est simple à expliquer, même si la maladie, elle, ne l’est pas : certaines protéines mal conformées s’accumulent entre les cellules du myocarde, sous forme de fibrilles rigides, et empêchent progressivement le cœur de se remplir et de pomper correctement.
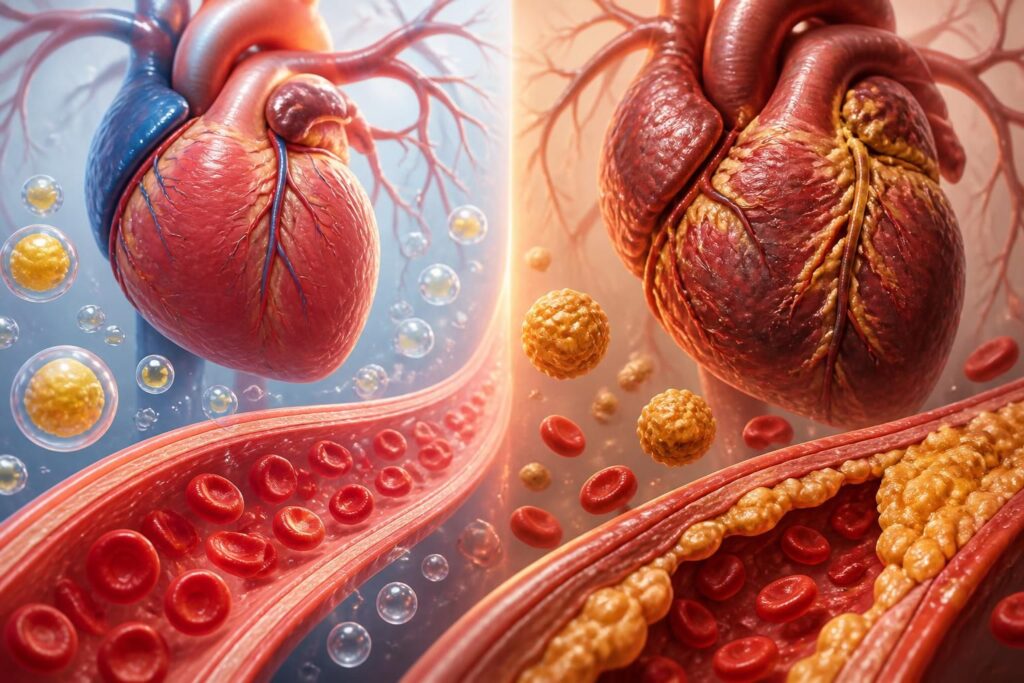
Un détail compte beaucoup pour comprendre son impact : le problème ne vient pas d’une inflammation classique ni d’un infarctus, mais d’une infiltration lente et mécanique. À la manière d’un tissu qui se rigidifie au fil du temps, le muscle cardiaque perd sa souplesse, ce qui favorise une insuffisance cardiaque souvent dite “à fraction d’éjection préservée”. Le pronostic dépend alors surtout de la rapidité avec laquelle cette cardiopathie est identifiée et prise en charge.
Comment se forme le dépôt amyloïde dans le cœur
Le mot-clé du mécanisme est bien celui de dépôt amyloïde. Dans cette maladie, des protéines se replient mal, s’agrègent entre elles puis s’insinuent dans les espaces extracellulaires du myocarde. Avec le temps, les parois deviennent épaissies et plus rigides, ce qui perturbe la circulation du sang et la fonction de remplissage du cœur.
La transthyrétine est la protéine la plus souvent impliquée en pratique cardiologique. À l’état normal, elle participe au transport de certaines molécules ; lorsqu’elle se déstabilise, elle se transforme en fibrilles amyloïdes. Ce n’est donc pas une simple “usure” liée à l’âge, mais un processus biologique précis, qui explique pourquoi la compréhension du mécanisme a ouvert la voie à des traitements ciblés.
Dans la vraie vie, cela donne parfois des situations parlantes. Un patient de 72 ans consulte pour un essoufflement inhabituel, alors qu’il marchait encore facilement quelques mois plus tôt. Son échographie montre un ventricule gauche épaissi, sans explication évidente par l’hypertension seule : le doute sur une amylose cardiaque devient alors plus sérieux.
Les principales formes d’amylose cardiaque
Trois grandes formes dominent le tableau. Chacune a ses profils, ses associations et ses conséquences, ce qui impose une lecture attentive des signes cliniques et des examens.
- La forme à transthyrétine sauvage, liée au vieillissement, touche surtout les hommes âgés, bien plus souvent que les femmes.
- La forme héréditaire dépend d’une mutation du gène de la transthyrétine et se transmet sur un mode autosomique dominant.
- La forme AL est liée à une maladie hématologique avec chaînes légères anormales, et nécessite une stratégie thérapeutique spécifique, souvent proche de celle utilisée en hématologie.
Cette distinction n’est pas théorique. Elle conditionne le traitement, l’urgence de la prise en charge et le suivi des proches lorsqu’une mutation est en cause. En matière d’amylose, l’étiquette exacte change le parcours entier.
Symptômes d’une cardiopathie amyloïde et signes qui doivent alerter
Les symptômes ressemblent souvent à ceux d’une insuffisance cardiaque “classique”, ce qui explique une partie des retards diagnostiques. L’essoufflement à l’effort, la fatigue intense, la prise de poids liée à la rétention d’eau, les œdèmes des jambes ou encore les palpitations peuvent évoluer discrètement, parfois pendant plusieurs mois.
Mais l’amylose cardiaque ne s’arrête pas au cœur. Certaines formes s’accompagnent de signes d’alerte bien utiles à repérer : canal carpien bilatéral, canal lombaire étroit, rupture du tendon du long biceps, troubles digestifs, hypotension au lever, neuropathies ou atteintes de la langue et de la déglutition. Quand plusieurs de ces éléments s’additionnent, la piste amyloïde mérite d’être envisagée.
Dans un cabinet de médecine générale, un tableau peut paraître banal au premier regard. Pourtant, un patient qui cumule fatigue, vertiges en se levant et antécédents de canal carpien opéré des deux côtés n’est pas un cas ordinaire. C’est souvent dans ce type de détail que le bon diagnostic commence à se dessiner.
| Symptôme | Ce qu’il peut évoquer | Pourquoi il compte |
|---|---|---|
| Essoufflement | Insuffisance cardiaque | Le cœur remplit moins bien son rôle de pompe |
| Œdèmes des chevilles | Rétention d’eau | Signe fréquent d’une défaillance cardiaque |
| Palpitations ou malaise | Trouble du rythme ou de conduction | Peut annoncer une complication cardiaque |
| Canal carpien bilatéral | Atteinte extracardiaque | Peut précéder les signes du cœur de plusieurs années |
Diagnostic de l’amylose cardiaque, un parcours en plusieurs étapes
Le diagnostic repose d’abord sur un faisceau d’indices. L’électrocardiogramme peut montrer un microvoltage, une bradycardie ou des troubles du rythme, tandis que la prise de sang évalue des marqueurs cardiaques et rénaux comme la troponine, les peptides natriurétiques ou la créatininémie. L’échographie cardiaque, elle, recherche notamment un épaississement des parois du ventricule gauche et des oreillettes dilatées.
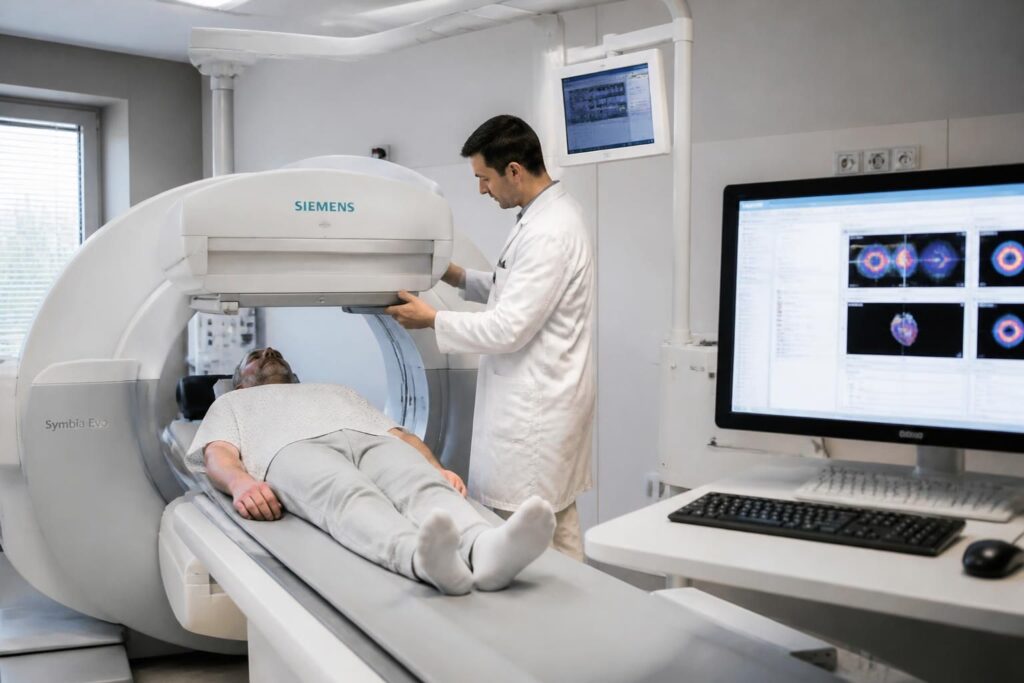
Quand le doute persiste, la scintigraphie osseuse aux diphosphonates occupe une place importante pour les formes à transthyrétine. Elle n’est toutefois interprétable qu’après avoir éliminé une forme AL, car cette dernière exige une prise en charge rapide par l’hématologie. On comprend alors pourquoi le raisonnement médical doit être méthodique : ne pas confondre les formes, c’est éviter de passer à côté du bon traitement.
Dans certaines situations, un médecin pourra aussi demander une IRM cardiaque, très utile pour préciser l’étendue de l’atteinte. La biopsie cardiaque n’est plus systématique d’emblée dans les formes ATTR, ce qui simplifie parfois le parcours du patient. Si une amylose à transthyrétine est confirmée, l’analyse génétique devient ensuite essentielle, avec proposition de dépistage familial si une mutation est retrouvée.
Pourquoi le diagnostic arrive souvent tard
Parce que les signes ressemblent à d’autres maladies plus communes. Une personne âgée qui souffre d’essoufflement peut d’abord être orientée vers l’hypertension, un rétrécissement aortique ou une insuffisance cardiaque “habituelle”, alors qu’une amylose se cache en arrière-plan.
Les spécialistes s’intéressent d’ailleurs de plus en plus à ce point de bascule. Certaines équipes testent des stratégies de dépistage plus larges chez les patients avec hypertrophie ventriculaire gauche, quelle qu’en soit la cause, afin d’identifier plus tôt les formes silencieuses. C’est un enjeu majeur, car plus la reconnaissance est rapide, plus les options sont utiles.
Traitement de l’amylose cardiaque et suivi médical adapté
Le traitement dépend étroitement du type d’amylose. Dans les formes à transthyrétine, le tafamidis stabilise la protéine et limite la formation de nouveaux dépôts. Les études ont montré un intérêt sur la mortalité et les réhospitalisations cardiaques, ce qui en fait une avancée importante pour cette maladie rare.
Dans les formes héréditaires à dominante neurologique, d’autres médicaments visent à réduire la production de transthyrétine, comme le patisiran ou l’inotersen. Du côté de l’amylose AL, la stratégie s’appuie sur des traitements hématologiques spécifiques, incluant parfois chimiothérapie et corticoïdes, parce que l’enjeu est de freiner la production des chaînes légères anormales.
La prise en charge symptomatique mérite aussi d’être bien pensée. Certains médicaments classiquement utilisés dans l’insuffisance cardiaque peuvent mal convenir, notamment en cas de troubles de conduction ou d’hypotension orthostatique. Le suivi se fait en général de façon rapprochée, avec ECG, Holter et échographie réguliers, dans des centres habitués à cette cardiopathie.
| Forme d’amylose | Traitement principal | Objectif |
|---|---|---|
| ATTR sauvage | Tafamidis | Stabiliser la protéine et freiner l’évolution |
| ATTR héréditaire avec atteinte cardiaque | Tafamidis | Réduire la progression cardiaque |
| ATTR héréditaire à dominante neurologique | Patisiran ou inotersen | Diminuer la synthèse de transthyrétine |
| AL | Traitements d’hématologie | Contrôler la maladie sous-jacente |
Pronostic, prise en charge et repères utiles pour mieux vivre avec la maladie
Le pronostic varie beaucoup selon le type d’amylose, l’atteinte des autres organes et le moment où la maladie est reconnue. Une prise en charge précoce permet souvent de ralentir la dégradation, d’ajuster les traitements et d’éviter certaines complications liées au cœur ou à la tension artérielle.
Il faut aussi penser au quotidien. Une personne très essoufflée au moindre effort n’a pas les mêmes besoins qu’un patient encore autonome mais porteur d’une forme débutante. L’objectif est de garder une trajectoire la plus stable possible, sans promettre l’impossible, mais en évitant ce qui pourrait fragiliser inutilement le cœur.
En cas de doute ou de symptôme persistant, il est prudent de consulter un médecin. C’est particulièrement vrai si l’essoufflement s’aggrave, si des malaises apparaissent, ou si des signes comme le canal carpien bilatéral, une neuropathie ou une hypotension au lever s’ajoutent au tableau. Dans une maladie rare, le bon réflexe n’est pas l’attente, mais l’évaluation.
Quels sont les premiers signes qui doivent faire penser à une amylose cardiaque ?
Un essoufflement inhabituel, une fatigue marquée, des œdèmes des jambes, des palpitations ou des malaises peuvent être des signaux d’alerte. Des signes comme un canal carpien bilatéral, une hypotension au lever ou certains troubles digestifs renforcent la suspicion.
L’amylose cardiaque est-elle toujours héréditaire ?
Non. La forme héréditaire existe, mais il y a aussi une forme sauvage liée au vieillissement et une forme AL associée à une maladie hématologique. Le type exact doit être identifié, car il change complètement la stratégie de prise en charge.
Comment confirme-t-on le diagnostic ?
Le parcours associe généralement électrocardiogramme, analyses sanguines, échographie cardiaque et scintigraphie osseuse dans certaines situations. Il faut d’abord éliminer une forme AL, car elle demande une prise en charge spécifique et rapide.
L’amylose cardiaque se traite-t-elle ?
Oui, mais le traitement dépend de la forme en cause. Certains médicaments stabilisent la transthyrétine, d’autres réduisent sa production, et la forme AL repose sur des traitements d’hématologie. Un suivi régulier reste indispensable.
Quel est le pronostic ?
Il dépend du type d’amylose, de l’atteinte du cœur et d’éventuelles atteintes d’autres organes. Plus le diagnostic est posé tôt, plus les soins peuvent ralentir l’évolution et limiter les complications.